【科普】之SN2还是E2?浅谈离去基与SN2/E2比例大小的关系
化学吧
全部回复
仅看楼主
level 12
exoto 楼主
这个问题是基础有机的历史性遗留问题,当然,我们可以期待的是比如E2/SN2比例与核心C-X的碳原子级数,位阻等因素的关系是正向的。但是本质性问题揭露的不多。对此我们可以先来分析同一个底物的SN2,E2的过渡态差别:
可以发现的是,一种情况下,是亲核试剂进攻碳原子;而另外一种情况下,亲核试剂进攻的是β位的质子。
如果同一个结构的底物,离去基的性质发生变化,SN2/E2的比例究竟会怎么样受影响呢?
这个问题可以用QMOT进行合理分析
2013年01月25日 03点01分 1
吧务
level 14
帮顶
2013年01月25日 03点01分 2
跟氷氷挤到一起不解释~
2013年01月25日 05点01分
level 9
帮顶
2013年01月25日 03点01分 4
level 13
我发现每次大神们“浅谈”都能精品[汗]而且不算浅谈吧?
2013年01月25日 04点01分 5
我只是想如果有深谈会怎样
2013年02月02日 03点02分
回复 Nemoo100 :对此你可以看看小磊磊爱无机编写的高等有机教案,精品贴里就有,那个是“深谈”,是可以发表的成果
2013年02月02日 04点02分
回复 exoto :好的,我去看看
2013年02月02日 05点02分
他们的浅谈是相对于老板们的JACS,Angrew而言的
2013年02月21日 06点02分
level 11
我插
2013年01月25日 04点01分 6
level 12
帮顶
2013年01月25日 04点01分 7
level 7
火钳刘明。。码
2013年01月25日 04点01分 8
level 13
等后续。。
2013年01月25日 04点01分 10
level 12
exoto 楼主
为了简化问题,我们可以首先使用最简单的结构:CH3-CH2LG来进行分析。这个模型是最简单的,但也是最直白的。
但是如何构建CH3-CH2LG的MO呢?实际上,我们无需直接通过复杂的数学理论来组合所有的原子轨道,而是可以通过基团轨道进行直观的组合,在这里,一种显然可行的办法是把CH3-CH2LG拆分成一个锥形甲基基团和一个带有杂原子的锥形基团CH2-LG。由于分析基团轨道的组建从根本上还是脱离不了数学,所以本文直接给出现成的结果以方便说明想要说的问题:
图示的是walsh图,他表示了从平面甲基基团轨道随着锥角化程度,s-p混合程度增加与基团分子轨道的能量变化的关系。我们借用的,是图中存在s-p混合的锥角化的甲基基团轨道,它们的结构在walsh图的最右侧。
A是σCH3轨道,这个轨道顾名思义,是具有sigma对称性的轨道,而BC所示的是简并的π(CH3)轨道,它们在空间上彼此垂直,但是正交,没有重叠积分。D'轨道被称作是σ(out),这个轨道经历了sp混合,也正是由于混杂了低能量的2s轨道,所以要比先前的D轨道能量更低。尽管如此,由于具有较低的重叠积分(注意这个轨道的本质是非键轨道,是经历了构型变化才稍微获得了部分有效的原子轨道波函数重叠),他的能量在成键性质的轨道中能量最高。
实际上,CH2-LG部分的轨道也是类似的架势,但是不同的是,这里的一个氢原子被换成了离去基的原子,参与组合的轨道则变成了相应的pz轨道。这点在后面会见到
2013年01月25日 04点01分 11
笔者需要说明的是,在获得了CH3的基团轨道和CH2LG的基团轨道之后,我们要通过线性组合的方式获得CH3-CH2LG的群轨道
2013年01月25日 04点01分
level 8

这个好~~~~~~
赞一个~
2013年01月25日 04点01分 12
level 12

2013年01月25日 04点01分 13
level 11
其实我到现在有个很大的疑惑就是怎样用计算来做出wlash图。。
2013年01月25日 04点01分 14
level 7
看到这里最大的收获就是:慢慢看吧。。估计好多人对于主要产物的判断都不行=。=
2013年01月25日 04点01分 15
level 12
exoto 楼主
现在回到1l的问题上,亲核试剂的进攻点可能取决于什么?其实很显然,根据MO组合的一般规律,如果对称性匹配,那么真正影响组合程度的因素无非重叠程度和初始轨道的能量差大小。但是,CH3CH2LG的分子轨道中,所有轨道都是离域化的,进攻的位点在这个时候则取决于轨道密度的分布问题。可以预期的是,如果CH3CH2LG的LUMO的轨道密度分布不均匀,那么亲核试剂作为HOMO则会优先得进攻LUMO轨道密度大的部分。
好了,现在简单开始说明问题,我们需要组合出CH3CH2LG的LUMO,并通过分析轨道密度分布来获得结果:
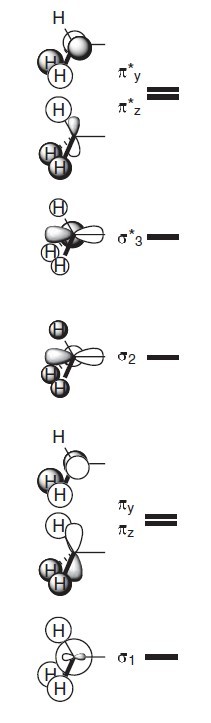
这是所有的甲基基团轨道,图中没有把sp混合的效果体现出来,而是把原子轨道安排了进去,这是为了清晰化问题,但是读者需要知道,这里的sigma1,sigma2,sigma*3均不是对称性那么“规矩”的轨道,实际情况应该如11l所示
为了找到LUMO,我们可以从乙烷的轨道组合中获得启示,这是因为笔者之前说过,CH2-LG的基团轨道很大程度上是类似于甲基的基团轨道的。
很明显得可以发现,所有的电子最终填到了π(CH3)-π(CH3)上,这个两个具有反键特性的π*轨道就是乙烷和CH3CH2LG的HOMO,而LUMO则是更高一能级的sigma(out)之间的反键轨道,也就是上上图中的sigma*3之间组合产生的反键轨道。不考虑进一步的混合,它的结构应该是这样的:
现在我们获得了LUMO,应该进一步开始分析CH3CH2LG中的LUMO了,这个相对的复杂一些
2013年01月25日 04点01分 16
偶对了,由于CH3基团和CH2LG基团的轨道能量存在差异,实际上出来的不一定是简并的轨道。
2013年01月25日 04点01分
还有件事要道歉。。不小心YY错了,计算出来是π*C-X轨道的能量更低,所以LUMO来自于甲基的sigma*(out)和π*C-X的组合,不过实际上无所谓,因为考虑到对称性在基团轨道时已经有所缺失,所以混合角度它们都参与了
2013年01月25日 04点01分
还有甲基基团轨道群是按照能量高低排布的,所以竖着给出来了。y轴=能量标
2013年01月25日 06点01分
level 12
精前留名
2013年01月25日 04点01分 17
level 12
exoto 楼主
现在我们算上CH3和CH2LG的轨道能量差值和混合现象,能够获得两种LUMO轨道密度分布情况不同的情况:
2013年01月25日 04点01分 18
请注意这幅图指正了我在16楼犯的错误!LUMO的示意结构以这两幅图为标准!
2013年01月25日 05点01分
回复 exoto :一个最重要的最本质的问题在于。。。不管是情况A还是情况B,LUMO的本质都是成键轨道,而不是我那个说法的反键轨道,这点实在抱歉。。一时走神写错了
2013年01月25日 05点01分
图画错了。。最下头一行字应该是:“情况B,组合时。。。。。。。的轨道能量都比sigma*(out)低
2013年01月25日 06点01分
回复 举杯邀明毅 :两个图里都有啊。。啥意思?
2013年01月25日 13点01分
level 12
[顶]
2013年01月25日 05点01分 19
level 12
exoto 楼主
首先要说明这么几点,
1,甲基方面,π*(CH3)z和sigma*(out) (或者16楼所述的sigma*3),可以和对称性匹配的CH2LG中的轨道(比如π*对π*,sigma对sigma)进行组合,但是就在这个过程中,我们发现初始的那两个重要的甲基基团轨道丧失了一部分对称性。这个重要的结果就是π*CH3获得了一部分2s轨道成分而sigma*(out)获得了一部分2pz轨道成分,这样导致的结果就是它们分别都可以与π*C-X和sigma*C-X进行组合因为这两个轨道在混合了彼此的原子轨道成分之后,均具有了彼此的对称性,而同时又保留了自身的对称性,所以均可以参与发生组合而不再受对称性的限制。
我们把混合后的群轨道用18楼的分子轨道图粗略的表现了出来。
2,根据QMO的一般规则,成键轨道中,参与组合的能量较低的轨道一边轨道密度更大,而同样的反键轨道中,参与组合的能量较高的轨道一边轨道密度大。这个规则可以用下面这个双分子非同能级轨道的组合来说明:
这就是轨道极化的规律。
2013年01月25日 05点01分 20
level 12
exoto 楼主
回到18楼,我们说过,由于组合过程中存在初始对称性的缺失问题,这导致了轨道之间发生了复杂的混合现象。
考虑到初始轨道之间能量差距,可以分为18楼中两种情况A和B,我们先来讨论A.
A中,LUMO中sigma*3的成分较高,由于存在混合,π*z两个符号为负的氢原子1s轨道(图中的黑色1s区域)和sigma*3的2个正的氢原子1s轨道混合之后彼此抵消,然而,与C-X反叠的那个H原子却是π*和sigma*3的正的1s的结合,这个H的1s的轨道密度也因此而最大(箭头所指的地方)。此外,π轨道已经在LUMO中有所体现,所以消除是更加有利的。这也解释了为什么E2倾向于通过反式消除进行--这是轨道控制的必然结果。
然后我们再来看看LUMO+1的结构,这个轨道的能级和π*C-X接近,所以很大程度上具有π*C-X的结构,这个轨道同时也具有较大的2s成分。实际结果就是,在C原子上方的由C-X反键轨道组合出来的轨道密度较大,如黑色箭头所指
2013年01月25日 05点01分 21
情况A中,LUMO+1倾向于发生SN2,但是因为它是LUMO+1,所以在反应性中的影响被认为权重不大
2013年01月25日 05点01分
level 12
exoto 楼主
情况B则敲好相反,由于LUMO中,π*C-Y的能量更低,π*C-Y是这个LUMO的主要成分,也正是因此LUMO具有更多的C-Y反键轨道成分,波瓣较大的区域是碳原子的上方,如黑色箭头所指示。
同样的分析可以应用到LUMO+1中,这个时候,LUMO+1比较接近sigma*3和π*z轨道,具有一定的π轨道成分,适合消除。但是根据前线分子轨道理论,制约反应性的是前线分子轨道LUMO。
由此可以得到这样的结论,在π*C-Y等轨道能级较低的时候,LUMO轨道密度大的部分是C-X背面部分,而当π*C-Y能级较高的时候,则更容易发生消除,因为这个时候,LUMO接近sigma*3,从而具有更多的C-H反键成分。
把这番话翻译成有机的语言,我们可以预测在CH3CH2LG中,SN2/E2产物比例较大的是那些具有较高电负性的离去基(这意味着其CH2LG基团轨道具有相对更低的轨道能级)。比如R-OTs,R-CL等。而较低电负性的R-I等则相对的更容易发生消除反应(这并不意味着消除一定为主,只是说如果结构相同,则低电负性的离去基们能更多的导致消除的发生).
当然,从HSAB角度,亲核试剂的本质也可能影响消除/取代。硬的强的碱被静电吸引得更多则可能导致消除更容易发生,这是因为C-H和C-X的超共轭方向一般是C-H给出电子离域到C-Cl反键轨道中,这一过程使得C-H的负电荷转移,从而能产生相对更多的正电荷在H原子上。。
而软的亲核试剂则主要受轨道因素控制,相对来说更容易进攻软的碳原子印发SN2。
完。。睡了
2013年01月25日 05点01分 22
R-NMe3(+)也是容易发生消除的基团,它本身的电负性其实不算高,相应轨道能量也相对更高,属于情况A。
2013年01月25日 05点01分
1 2 尾页